21-羟化酶(CYP21A2)缺乏导致肾上腺前体物质向皮质醇的转化存在缺陷,并且在某些情况下导致醛固酮,有时导致严重的低钠血症和高钾血症。积累的激素前体被分流到雄激素生成中,导致雄性化。诊断方法包括测定皮质醇、其前体物质以及肾上腺雄激素水平,有时需在注射促肾上腺皮质激素后进行检测。治疗通常采用糖皮质激素,必要时联合盐皮质激素。
95%的先天性肾上腺皮质增生症(1)由21-羟化酶缺乏引起。
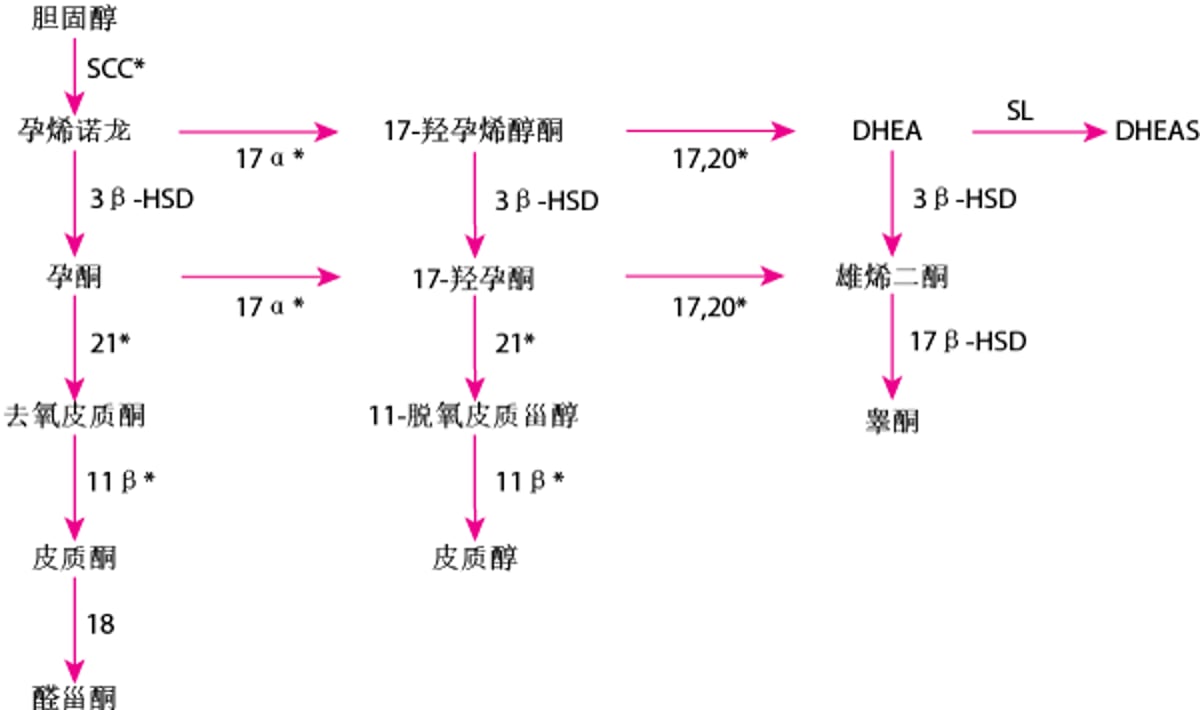
疾病表型及其严重程度取决于特定的CYP21A2突变与酶缺乏的程度(1,2)。缺陷完全或部分阻断17-羟孕酮向11-脱氧皮质醇(皮质醇的前体)的转化,以及孕酮向脱氧皮质酮(醛固酮的前体)的转化。 因为皮质醇合成减少,促肾上腺皮质激素(ACTH)水平增加,其刺激肾上腺皮质,引起皮质醇前体(例如17-羟孕酮)的积累和肾上腺雄激素脱氢表雄酮(DHEA)和雄烯二酮的过量产生。醛固酮缺乏会导致耗盐,低钠血症和高钾血症。
肾上腺激素合成
* 促肾上腺皮质激素 (ACTH) 刺激的酶。 |
11β = 11β-羟化酶(P-450c11);17α = 17α-羟化酶(P-450c17);17,20 = 17,20裂解酶(P-450c17);18 = 醛固酮合酶(P-450aldo);21 = 21-羟化酶(P-450c21);DHEA = 脱氢表雄甾酮;DHEAS = DHEA硫酸盐;3β-HSD = 3β-羟基类固醇脱氢酶(3β2-HSD);17β-HSD = 17β-羟基类固醇脱氢酶(17β-HSD);SCC = 侧链裂解(P-450scc);SL = 磺基转移酶(SULT1A1,SULT1E1)。 |

经典型(严重)21-羟化酶缺乏症
典型21-羟化酶缺乏症的发生率为1/10000至1/20000活产儿,通过新生儿筛查确诊(2),可分为2种形式:
失盐型
单纯男性化
在这两种形式中,肾上腺雄激素水平升高,导致男性化。
失盐型更为严重,占经典型21-羟化酶缺乏症的大多数病例(75%的经典型21-羟化酶缺乏症婴儿会发生失盐性肾上腺危象)(2);其酶活性完全缺乏(低于正常活性的1%),导致皮质醇和醛固酮水平极低。由于醛固酮分泌极少,导致盐分流失,进而引发低钠血症、高钾血症及血浆肾素活性升高。
在 单纯男性化型中,皮质醇合成受阻,导致雄激素活性增强,但由于存在足够的酶活性(正常活性的1%至10%),醛固酮的生成可维持正常水平或仅有轻微下降(1)。
非经典型(轻度)21-羟化酶缺乏症
参考文献
1.Auer MK, Nordenström A, Lajic S, Reisch N.Congenital adrenal hyperplasia. Lancet.2023;401(10372):227-244.doi:10.1016/S0140-6736(22)01330-7
2.Merke DP, Auchus RJ.Congenital Adrenal Hyperplasia Due to 21-Hydroxylase Deficiency. N Engl J Med.2020;383(13):1248-1261.doi:10.1056/NEJMra1909786
3.Falhammar H, Nordenström A.Nonclassic congenital adrenal hyperplasia due to 21-hydroxylase deficiency: clinical presentation, diagnosis, treatment, and outcome. Endocrine.2015;50(1):32-50.doi:10.1007/s12020-015-0656-0
21-羟化酶缺乏的症状和体征
经典型21-羟化酶缺乏症的失盐型可导致低钠血症(有时可十分严重)、高钾血症、低血压及男性化。如果不及时诊断和治疗,可出现致命的肾上腺危象:呕吐、腹泻、低血糖、低血容量和休克。
对于任一形式的经典21-羟化酶缺乏症,女性新生儿外生殖器难辨、阴蒂肥大、阴唇融合、尿道和阴道共同开口的泌尿生殖窦畸形。男性患儿通常具有正常的生殖器发育,这可能导致盐耗损型(先天性肾上腺皮质增生症的一种类型)的诊断延迟;受影响的男婴往往仅通过新生儿常规筛查才被发现。
除非通过新生儿筛查发现,否则患有单纯性男性化型疾病的男孩可能要到数年后出现雄激素过多症状时才会被确诊。雄激素过多的表现可能包括:男女两性均可能出现阴毛早现和生长速度加快;女孩可出现阴蒂肥大;男孩则表现为阴茎增大及声音提前变粗。
在受影响的女性中,尤其是盐皮质激素缺乏型患者,其生殖功能可能在成年后出现障碍;她们可能出现阴唇融合、无排卵周期或闭经等症状。部分患有失盐型(疾病)的男性成年后可保持生育能力,但另一些患者可能出现睾丸肾上腺残余瘤(一种由肾上腺组织构成的良性睾丸内肿块,在慢性促肾上腺皮质激素刺激下发生肥大)、莱迪希细胞功能障碍、睾酮分泌减少及精子生成受损等情况。患有典型21-羟化酶缺乏症的男性,即使未经治疗,通常(或根据一些研究,通常)具有生育能力,但精子生成常常受损(2,3)。
非经典21-羟化酶缺乏症儿童在出生时无症状,通常直到儿童期或青春期才出现症状 (1)。受累女性可能出现阴毛早发育、骨龄提前、多毛症、月经稀发和/或痤疮;这些症状可能类似多内分泌代谢性卵巢综合征的表现。受影响的男性可能有阴毛早现、生长加速和骨龄超前等表现。
症状和体征参考
1.Auer MK, Nordenström A, Lajic S, Reisch N.Congenital adrenal hyperplasia. Lancet.2023;401(10372):227-244.doi:10.1016/S0140-6736(22)01330-7
2.Bouvattier C, Esterle L, Renoult-Pierre P, et al.Clinical Outcome, Hormonal Status, Gonadotrope Axis, and Testicular Function in 219 Adult Men Born With Classic 21-Hydroxylase Deficiency.A French National Survey. J Clin Endocrinol Metab.2015;100(6):2303-2313.doi:10.1210/jc.2014-4124
3.King TF, Lee MC, Williamson EE, Conway GS.Experience in optimizing fertility outcomes in men with congenital adrenal hyperplasia due to 21 hydroxylase deficiency. Clin Endocrinol (Oxf).2016;84(6):830-836.doi:10.1111/cen.13001
21-羟化酶缺乏症的诊断
新生儿筛查
进一步血液检查
可能性的ACTH刺激试验
可能需进行基因分型(包括产前基因检测)
常规新生儿筛查通常包括测量血清17-羟孕酮的水平。如果水平升高,则通过鉴定低血中皮质醇水平和通过鉴定高血液水平的DHEA,雄烯二酮和睾酮来确认21-羟化酶缺乏症诊断。极少情况下诊断不确定时,需行ACTH刺激试验,在注射ACTH或替可克肽前,以及注射后60分钟,分别测定这些激素水平。如果结果不确定,进行基因检测 (1)。在症状迟发的病例中,ACTH刺激试验可以帮助诊断,但是基因分型是必须的。
具有盐消耗形式的儿童具有低钠血症和高钾血症; 低水平的脱氧皮质酮,皮质酮和醛固酮; 和高水平的肾素。
产前筛查和诊断(和实验治疗)是可行的;若存在高风险(例如胎儿有罹患该遗传缺陷的同胞兄弟姐妹),需分析CYP21基因。可在儿童和成人中检测携带者状态(杂合性)。
诊断参考文献
1.Speiser PW, Arlt W, Auchus RJ, et al: Congenital Adrenal Hyperplasia Due to Steroid 21-Hydroxylase Deficiency: An Endocrine Society Clinical Practice Guideline. J Clin Endocrinol Metab.2018;103(11):4043-4088.doi: 10.1210/jc.2018-01865
21-羟化酶缺乏症的治疗
糖皮质激素替代疗法
盐皮质激素替代(失盐型)
婴儿肾上腺危象可能导致低血压和休克,同时伴有低钠血症和高钾血症。根据年龄不同,可能表现为嗜睡、乏力、呕吐、意识模糊,甚至昏迷。急需进行静脉输液及糖皮质激素治疗。如疑似失盐型,首先静脉给予应激剂量的氢化可的松(100 mg/m2/天),初始推注100 mg/m2/天氢化可的松,通常根据婴儿体表面积给予20至25 mg,随后每6小时分次静脉给予100 mg/m2/天,直至临床稳定;随着患儿稳定,可转为肠内给药,并在数周内将剂量减至更符合生理需求的替代剂量。
经典型21-羟化酶缺乏症的维持治疗是以糖皮质激素替代缺乏的类固醇(通常为口服氢化可的松片剂,每日三次)。对于婴儿和年幼的儿童,将片剂压碎或分裂并与液体混合。低剂量氢化可的松颗粒(喷剂)现在可用于治疗先天性肾上腺增生症婴儿,并可能提高给药的准确性。
对于成长中的儿童,氢化可的松为首选,因为它比其他糖皮质激素制剂的效力低,且对生长的抑制作用较小(1)。青春期后青少年及成人可口服泼尼松,每日1次或2次;或口服泼尼松龙,每日1次或2次;或口服地塞米松,每日1次或2次。
对婴儿每3个月监测一次治疗反应,对年龄≥12个月的儿童每3至4个月监测一次。过度使用糖皮质激素会导致医源性库欣综合征,引发肥胖、生长迟缓及骨骼成熟延迟。治疗不足会导致无法有效抑制ACTH,进而引发高雄激素血症,造成儿童出现男性化特征及超常生长速度,最终导致生长发育提前终止和身材矮小。监测包括每年测量血清17-羟孕酮,雄烯二酮和睾酮水平,以及评估生长速度和骨骼成熟。
对于失盐型,除糖皮质激素外,维持治疗还包括盐皮质激素替代,以恢复钠钾稳态。如果发生盐分流失,则口服氟氢可的松。婴儿通常需要补充口服盐约1年。治疗期间密切监测至关重要,特别是在生命的前两年,此时盐和高剂量的 氟氢可的松 需要(2)。在成人和4岁以上儿童中,crinecerfont(一种促肾上腺皮质激素释放因子-1受体拮抗剂)可作为典型先天性肾上腺皮质增生症的辅助治疗(3,4,5,6)。它可通过降低ACTH和肾上腺雄激素水平来减少糖皮质激素需求。
患病时,糖皮质激素的剂量需增加(通常加倍或增至三倍)以预防肾上腺危象。盐皮质激素替代方案不做调整。当口服治疗不可靠时(如严重呕吐或危及生命的情况),可给予单次肌内注射氢化可的松。注射后,儿童通常需要在急诊科接受评估,以确定是否需要静脉补液、额外使用糖皮质激素,或两者兼需。
对于产前治疗,给予母体糖皮质激素(通常为地塞米松),以抑制胎儿垂体分泌ACTH,从而减轻或预防受累女性胎儿的男性化。这种试验性治疗必须在妊娠最初的几周内开始 (1)。
非经典21-羟化酶缺乏症的治疗取决于症状。如果无症状,是不需要治疗的。如有症状(儿童出现阴毛早现或骨龄进展早或快,青少年男性化,成年女性高雄激素血症和不孕症),糖皮质激素治疗与典型21-羟化酶缺乏症相似(1),但较低剂量通常有效。无需进行盐皮质激素替代治疗。


治疗参考文献
1.Speiser PW, Arlt W, Auchus RJ, et al.Congenital Adrenal Hyperplasia Due to Steroid 21-Hydroxylase Deficiency: An Endocrine Society Clinical Practice Guideline. J Clin Endocrinol Metab.2018;103(11):4043-4088.doi:10.1210/jc.2018-01865
2.Neumann U, van der Linde A, Krone RE, et al: Treatment of congenital adrenal hyperplasia in children aged 0-3 years: a retrospective multicenter analysis of salt supplementation, glucocorticoid and mineralocorticoid medication, growth and blood pressure. Eur J Endocrinol 186(5):587-596, 2022.doi: 10.1530/EJE-21-1085
3.Auchus RJ, Hamidi O, Pivonello R, et al.Phase 3 Trial of Crinecerfont in Adult Congenital Adrenal Hyperplasia. N Engl J Med.2024;391(6):504-514.doi:10.1056/NEJMoa2404656
4.Sarafoglou K, Kim MS, Lodish M, et al.Phase 3 Trial of Crinecerfont in Pediatric Congenital Adrenal Hyperplasia. N Engl J Med.2024;391(6):493-503.doi:10.1056/NEJMoa2404655
5.Yuan L.Crinecerfont: CRF1R Antagonist Approved for Treatment of Congenital Adrenal Hyperplasia. Ann Pharmacother.2026;60(5):512-520.doi:10.1177/10600280251396594
6.Auer MK, Nordenström A, Lajic S, Reisch N.Congenital adrenal hyperplasia. Lancet.2023;401(10372):227-244.doi:10.1016/S0140-6736(22)01330-7
关键点
21-羟化酶缺乏症患儿存在不同程度的雄激素过多,且至少75%的患儿因醛固酮缺乏而表现为失盐型。
对于女性,雄激素过量通常在出生时表现为外生殖器发育异常(如阴蒂肥大、大阴唇融合、泌尿生殖窦而非独立的尿道和阴道开口); 在后续生长发育过程中,可能出现多毛症、月经稀发及痤疮等症状。
对于男性,雄激素过量可能不明显,也可能在儿童期表现为生长速度加快及青春期早期体征。
男女两性均可因盐皮质激素缺乏导致低钠血症和高钾血症。
通过类固醇激素水平和有时促肾上腺皮质激素 (ACTH) 刺激和/或基因分型进行诊断。
采用糖皮质激素替代治疗,必要时加用盐皮质激素。